
Regulatory Fault Lines and Operational Consequences
Manufacturers of coronary microcatheters confront distinct statutory obligations and administrative risks that condition design, testing, and market entry. The central policy issue is binary: classification determines the applicable conformity assessment route, and classification is contested. This contention drives design choices, clinical protocol scope, and contractual provisions with suppliers and clinical partners.
Statutory Categories and Pathway Selection
Device classification dictates whether a product follows a 510(k)-like predicate pathway, a full premarket approval analogue, or the EU conformity assessment route under MDR. Legal counsel must map device claims, intended use, and mode of action to regulatory definitions. Failure to align labeling and clinical claims with supporting evidence invites regulatory deficiency findings, enforcement actions, or market withdrawal.
Common Pitfalls in Design Verification and Clinical Evidence
Design verification that relies solely on bench testing is inadequate where clinical equivalence is asserted. Typical mistakes include: insufficiently validated benchtop models; underpowered clinical datasets; inconsistent failure-mode analyses; and ambiguous instructions for use that create liability exposure. Remedial steps are concrete: define acceptance criteria tied to performance standards; document risk mitigations per ISO 14971; and adopt traceable change-control for material alterations.
Alternatives: Comparative Regulatory Strategies
Two viable approaches emerge. Option A: pursue a predicate-based clearance where a demonstrable equivalence dossier exists; Option B: adopt a de novo or full-submission dossier emphasizing clinical performance and robust risk management. Option A economizes time but raises exposure to predicate divergences. Option B requires heavier up-front investment but narrows regulatory debate over novel features. Choice must reflect corporate risk tolerance, available clinical data, and post-market surveillance capacity.
Evidence, Authority, and a Real-World Anchor
Experience advising programs that engaged the U.S. Food and Drug Administration (FDA) shows that early, documented alignment with agency expectations reduces downstream queries. Regulatory precedent and guidance inform clinical endpoints, labeling content, and post-market surveillance obligations for devices analogous to microcatheter coronary. Firms that integrate regulatory intelligence, clinical strategy, and supplier qualification demonstrate superior defensibility in audits and litigation.
Risk Allocation, Contracting and Post-Market Duties
Contractual instruments must allocate regulatory responsibilities among manufacturers, contract manufacturers, and distributors. Typical contractual clauses should address change-notification, regulatory notifications, and indemnities for compliance failures. Post-market surveillance obligations require active vigilance reporting and trend analysis; failure to maintain these systems creates exposure to corrective actions and reputational harm.
Practical Compliance Checklist and Avoidable Errors
Adopt a checklist that mandates: documented classification rationale; a traceable verification/validation matrix; clinical protocol alignment with regulatory endpoints; supplier audits tied to material properties; and a post-market plan mapped to reporting timelines. Avoid vague labeling, unsupported equivalence claims, and deferred risk analyses; these flaws catalyze regulatory escalation and civil exposure.
Concluding Synthesis
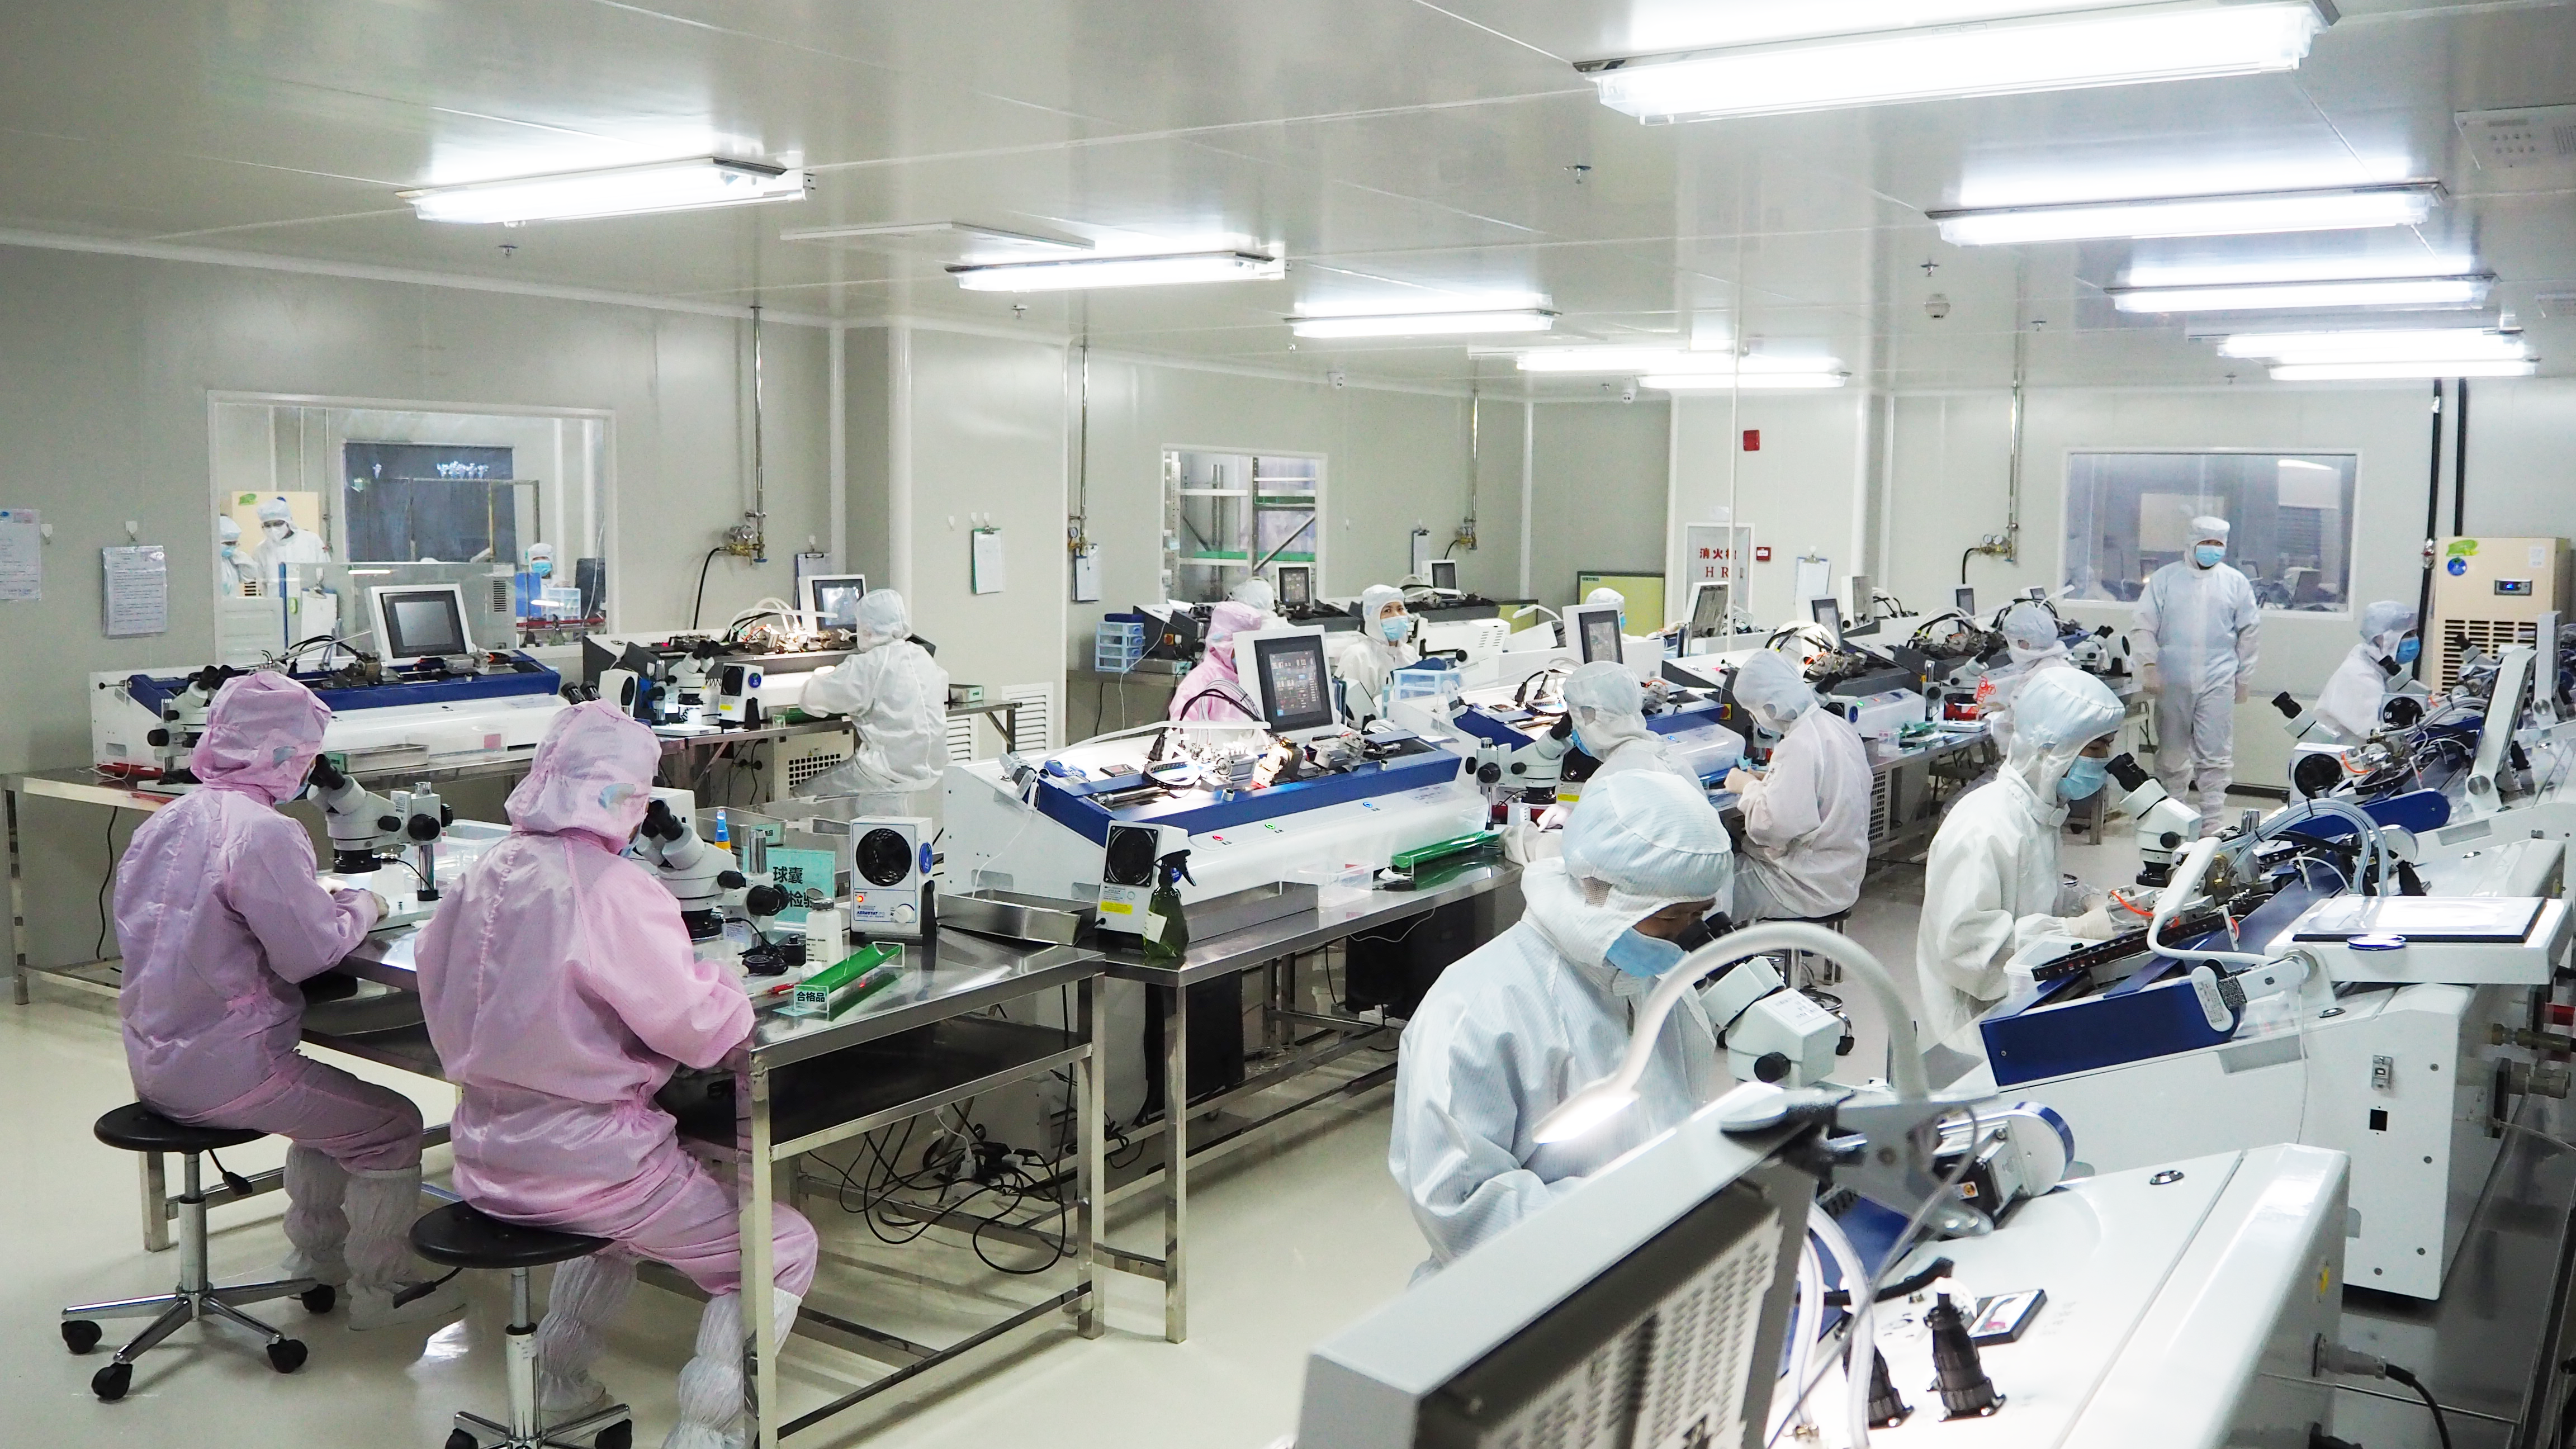
Policy choices determine technical priorities; legal strategy informs engineering priorities. A coherent regulatory strategy—rooted in precise classification, documented evidence, and proactive surveillance—minimizes enforcement risk while preserving clinical utility. Those objectives align with manufacturing and compliance practices observed by Shunmei, which prioritize documented conformity and traceability without sacrificing device performance.